Command Palette
Search for a command to run...
Von Membrantrennung Bis Partikellokalisierung – Das Deep-Learning-Framework MemBrain v2 Durchläuft Den Gesamten Workflow Der Kryo-EM-Analyse Und Steigert Die Analysegeschwindigkeit Sowie Den Durchsatz erheblich.
Die Kryo-Elektronentomographie (cryo-ET) ist eine leistungsstarke Bildgebungstechnik, die dreidimensionale Abbildungen der molekularen Umgebung innerhalb natürlicher Zellen mit subnanometer-Auflösung ermöglicht und somit ein einzigartiges Fenster für das Studium von Organellen, Membranstrukturen und makromolekularen Komplexen bietet. Die biologische Komplexität, die durch cryo-ET erfasst wird, stellt jedoch auch vor enorme Herausforderungen bei der Datenannotation und -analyse. Insbesondere bleibt die Analyse von Membranstrukturen aufgrund des geringen Signal-Rausch-Verhältnisses, fehlender Keil-Artefakte („missing wedge“) sowie der Komplexität membranassoziierter Partikel ein wichtiger Engpass, der den Effizienzgewinn cryo-ET-basierter Studien begrenzt.
In der Vergangenheit haben Forscher verschiedene Tools wie TomoSegMemTV, U-Net und TARDIS entwickelt. Diese Methoden lösen jedoch oft nur einzelne Aspekte der Membrantrennung, Partikellokalisierung oder geometrischen Membrananalyse ab und fehlen als vollständiger Workflow. Deep-Learning-Ansätze bieten hier Alternativen; in den letzten Jahren wurden mehrere auf Convolutional Neural Networks (CNNs) basierende Methoden vorgeschlagen, um Partikel in cryo-ET-Daten zu lokalisieren. Viele dieser Ansätze sind stark von manuell annotierten Volumendatensätzen abhängig, deren Erstellung nicht nur zeitaufwändig ist, sondern auch technisch schwer praktikabel umzusetzen ist.
Vor diesem Hintergrund hat ein Forscherteam aus dem Helmholtz-Zentrum München, der Technischen Universität München und dem Biozentrum der Universität Basel MemBrain v2 vorgestellt – einen tiefenlernbasierten Rahmen, der diese Aufgaben in einen kompakteren und effizienteren Analysepipeline integriert.
MemBrain-seg nutzt vielfältige, kollaborativ generierte Trainingsdatensätze kombiniert mit gezielten Modelltrainingsstrategien, um eine robuste Generalisierungsfähigkeit bei der Segmentierung von Membranstrukturen unter verschiedenen Tomografiebedingungen zu erreichen. MemBrain-pick verbindet geometrische Einschränkungen mit Deep Learning, um eine hohe Dateneffizienz bei der Lokalisierung membrangebundener Partikel zu gewährleisten und reduziert so die Abhängigkeit von großskaligen manuellen Annotationsdaten. Mit MemBrain-stats steht zudem eine quantitative Analysefähigkeit zur Verfügung, die über räumliche Verteilungsindikatoren hinweg die Organisation von Partikeln innerhalb der Membran weiter aufschlüsselt. Insgesamt lässt sich MemBrain v2 nahtlos in Cryo-ET-Arbeitsabläufe integrieren und bietet damit eine benutzerfreundlichere, strukturierte und stärker integrierte Lösung für die Membranstruktur-Analyse.
Die entsprechenden Forschungsergebnisse wurden unter dem Titel „MemBrain v2: an end-to-end tool for the analysis of membranes in cryo-electron tomography“ im Fachjournal Nature Methods veröffentlicht.
Forschungshighlights:
- MemBrain v2 etabliert einen End-zu-End-Membrananalysepipeline vom Membransegmentierungs-, Partikellokalisierungs- bis hin zum statistischen Analyseschritt.
- MemBrain v2 führt die Surface-Dice-Kennzahl ein, welche gegenüber traditionellen Dice-Scores empfindlicher auf topologische Kontinuitäten von Membranstrukturen reagiert.
- Durch die Balance zwischen Multifunktionalität und Benutzerfreundlichkeit bietet MemBrain v2 eine intuitive Lösung für die Cryo-ET-Membrananalyse, die auf diverse Datenquellen angewendet werden kann und Forschern hilft, breitere biologische Fragestellungen zu untersuchen.
Link zur Publikation:
https://www.nature.com/articles/s41592-026-03178-8
Von Spinat bis Chlamydomonas: Ein fortlaufendes iteratives Dataset
Für Deep-Learning-Modelle ist es weniger das Netzwerkdesign selbst, was bei MemBrain v2 besonders bemerkenswert ist, vielmehr geht es um die Methodik hinter der Konstruktion der Trainingsdaten. Das Team verließ sich nicht auf Datensätze einer einzigen Quelle, sondern nutzte iterative Vorgehensweisen ähnlich Active Learning (aktives Lernen), indem kontinuierlich jene Bereiche identifiziert wurden, in denen das Modell Schwierigkeiten hatte, und anschließend diese „Schwierigkeitsproben“ nach manueller Korrektur wieder in den Trainingsdatensatz aufgenommen wurden.
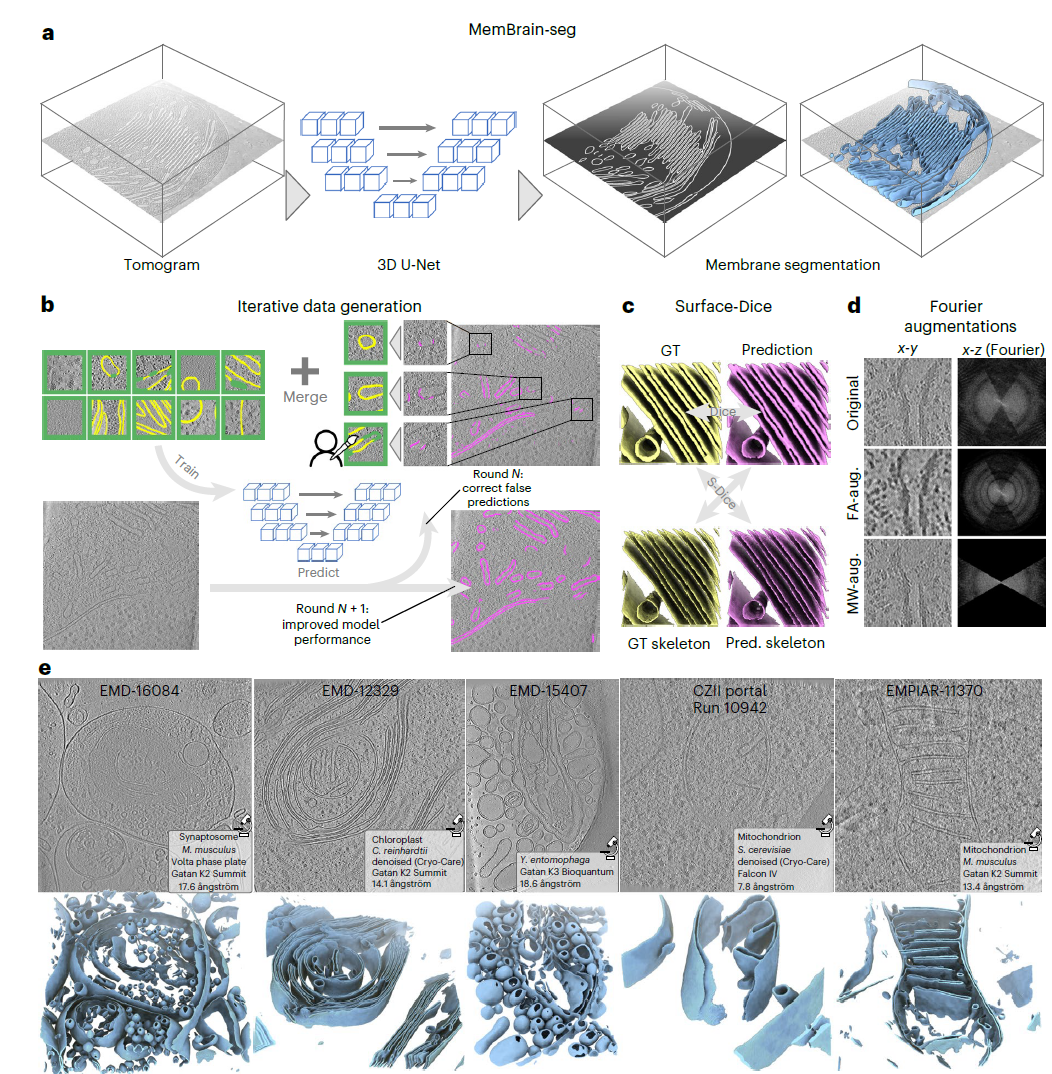
Anfangs verwendete das Projekt Membransegmentierungs-Patches aus einem Spinat-(S. oleracea-)Dataset, die ursprünglich mittels TomoSegMemTV annotiert worden waren. Anschließend führten die Forscher manuelle Verfeinerungen dieser Patches mithilfe von MITK Workbench durch. Jeder Patch bestand aus 160 Voxeln und erhielt pro Voxel drei mögliche Labels: Hintergrund (Background), Membran oder Ignore. Dieser iterative Verfeinerungsprozess ergab schlussendlich 69 akkurat annotierte Chloroplasten-Patches aus Spinat.
Um die Fähigkeit des Modells zur Generalisierung über unterschiedliche Aufnahmeverhältnisse und Geräte hinweg zu verbessern, erweiterten die Forscher ihre Methode auf Tomogramme der Grünalge C. reinhardtii (EMPIAR-11830). Da Unterschiede in den Aufnahmebedingungen bestanden, schnitt das Modell beim anfänglichen Training deutlich schlechter bezüglich dieses Datasets ab als beim Spinatdataset. Um dies zu korrigieren, nahmen die Forscher eine iterative Neuannotation von 33 Patches vor, die Strukturen wie Thylakoide, Mitochondrien und Golgi-Apparate abdeckten.
Zusätzlich strebte das Team danach, seine Anwendbarkeit außerhalb eigener Datenbestände noch weiter zu steigern, indem es Kooperationen mit anderen Forschungsgruppen einging. Diese testeten MemBrain-seg auf ihren jeweiligen Datensätzen und lieferten neuannotierte Patches speziell jenen Bereichen, wo das Modell schwächelte. Nach sorgfältiger Qualitätsbewertung resultierte daraus die Gewinnung von zusätzlichen 27 Patches aus diesen kooperativen Daten, wodurch die Vielfalt des Trainingsdatasets signifikant gesteigert wurde.
Um die Modellleistung weiter zu verbessern, nutzte das Forschungsteam zudem vorhandene, öffentlich zugängliche Datenquellen für die Segmentierung von Membranstrukturen mit geringem Umfang. Zunächst wurden mithilfe der Open-Source-Tomographie-Simulatoren PolNet und CryoTomoSim insgesamt 40 Membranausschnitte generiert, wobei jeder Simulator jeweils 20 Ausschnitte erzeugte. Darüber hinaus wurde ein Datensatz integriert, dessen Annotationen von externen Forschern erstellt wurden; daraus wurden 15 zuverlässige Segmentierungen von Membranstrukturen aus dem öffentlich verfügbaren DeePiCt-Datensatz (EMPIAR-10988) extrahiert. Diese Regionen stammen alle aus Bereichen, in denen MemBrain-seg in einer frühen Phase schlechte Leistungen zeigte, wodurch die Vielfalt des Trainingsdatensatzes zusätzlich erhöht wurde.
MemBrain v2: Ein End-to-End-Analyseworkflow für Membranen
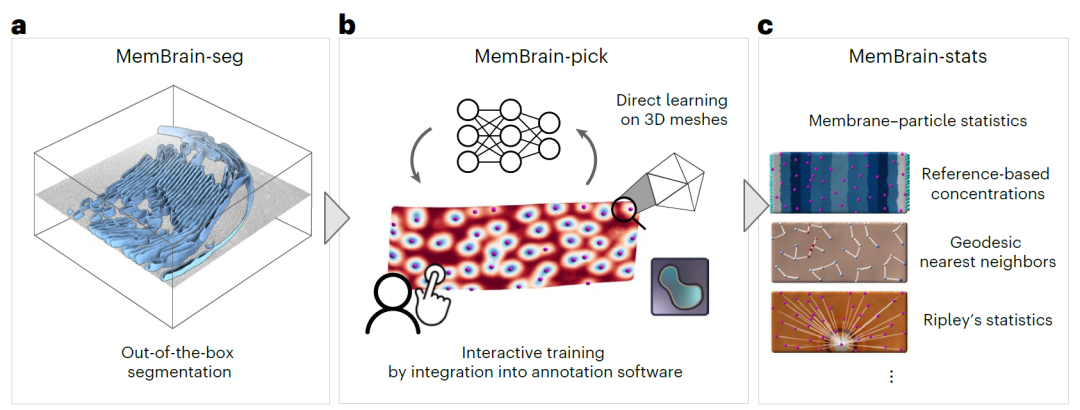
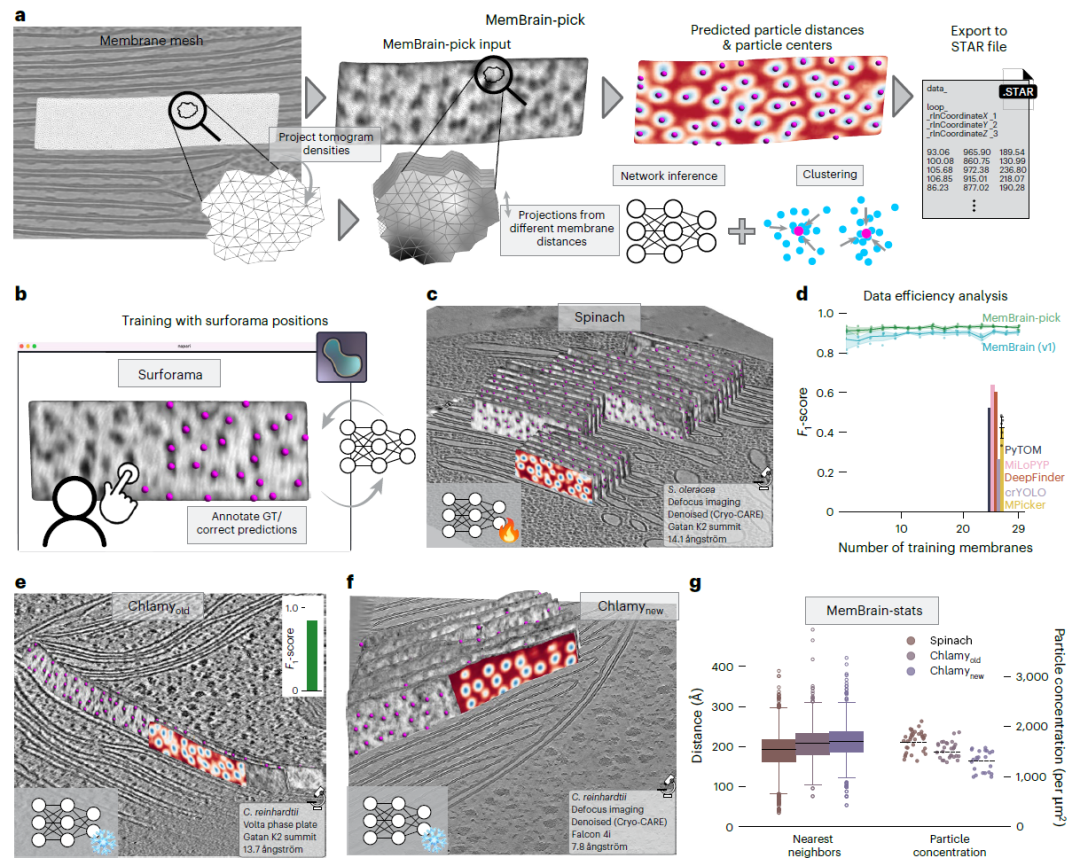
MemBrain v2 ist ein modularer Analyseworkflow (siehe unten), der darauf abzielt, die Analyse von Membranstrukturen und deren zugehörigen Partikeln in cryo-ET-Datensätzen zu vereinfachen. Die drei Kernmodule – MemBrain-seg, MemBrain-pick und MemBrain-stats – arbeiten zusammen, um eine Segmentierung von Membranstrukturen sowie die Lokalisierung und quantitative Analyse von Partikeln zu ermöglichen.
MemBrain-seg: Eine generalisierte Methode zur Segmentierung von Membranstrukturen
MemBrain-seg (siehe unten) ist ein auf U-Net basierendes Programm, das durch den Aufruf eines einzigen Befehls dreidimensionale Segmentierungsergebnisse von Membranstrukturen aus eingegebenen Tomogrammen erzeugt. Das Modell wurde anhand eines vielfältigen und iterativ optimierten Datensatzes trainiert. Dieser Datensatz entstand durch sorgfältige manuelle Annotationskorrekturen und enge Zusammenarbeit mit der Forschungscommunity, um sicherzustellen, dass er verschiedene Typen und Morphologien von Membranstrukturen abdeckt. Gleichzeitig führte das Forschungsteam während des Netzwerktrainings datenaugmentierende Methoden ein, die speziell auf die Eigenschaften der kryoelektronentomographischen Bildgebung zugeschnitten sind, sowie verlustfunktionen, die auf Membranstrukturen spezialisiert sind. Diese Strategien gewährleisten gemeinsam eine präzise und kontinuierliche Konturierung der Membranstruktur, was nachfolgende Visualisierungs- und Downstream-Analysen erleichtert.
MemBrain-pick: Interaktives Werkzeug zur effizienten Lokalisation membranassoziierter Partikel
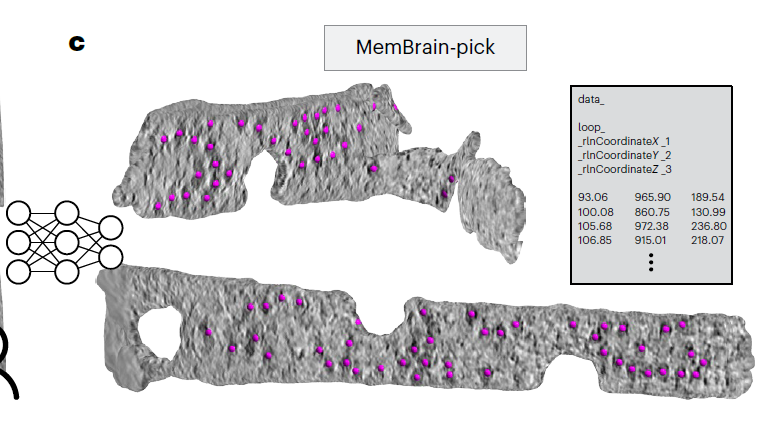
MemBrain-pick (siehe unten) ist speziell dafür konzipiert, membranbindende Partikel wie membrangebundene Proteine effizient zu lokalisieren. Das Forschungsteam bildete neuronale Netze direkt auf der Oberfläche der Membran aus, sodass Modelle ihre geometrische Struktur in den Vorhersageprozess integrieren können. Dies reduziert den Suchraum und steigert gleichzeitig die Genauigkeit bei der Lokalisierung sowie die Effizienz der Datennutzung. Dieses Modul ist außerdem nahtlos in interaktive Werkzeuge integriert, die auf Napari basieren – beispielsweise Surforama –, wodurch Forscher schnell Partikelepositionen annotieren und anpassen können und so einen fließenden Übergang zwischen der Generierung ground-truth-Grounding-(GT)-Daten und dem Modellausbildungsprozess gewährleistet wird.
MemBrain-stats: Quantitative Analyse der Partikelverteilung
MemBrain-stats nutzt die Ausgaben von MemBrain-seg und MemBrain-pick, um eine quantitative Analyse der Partikelverteilungen auf Membranoberflächen durchzuführen. Dieses Modul berechnet wichtige Kennzahlen einschließlich der Partikkeldichte, geodätischer nächster-Nachbar-Abstände (Geodesic Nearest-Neighbor Distance) sowie Ripley-Statistiken (Ripley's Statistics) (siehe Abbildung). Indem es die Beziehung zwischen Membranmorphologie und der Organisation von Partikeln herstellt, hilft MemBrain-stats Forschern dabei, strukturelle und funktionelle Zusammenhänge zwischen Membranstrukturen und ihrer Partikelorganisation innerhalb cryo-ET-Datensätze tiefergehend zu untersuchen.
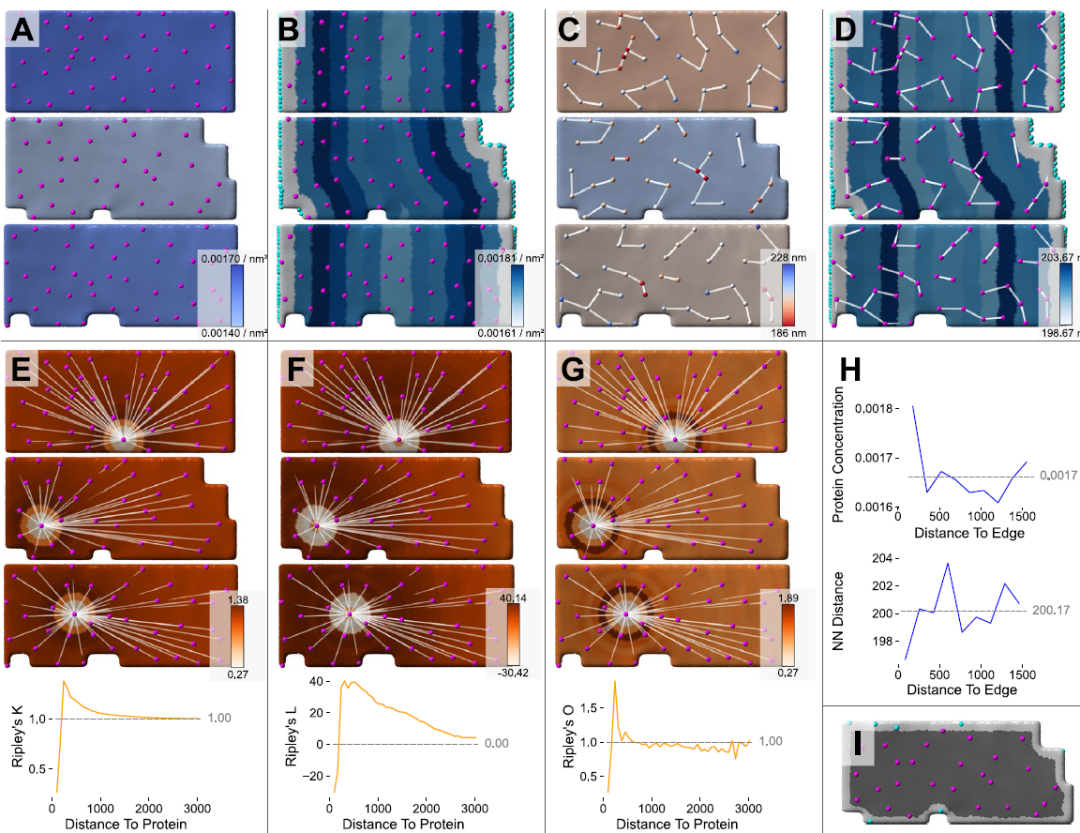
Visualisierungsergebnisse von MemBrain-stats
MemBrain v2 folgt einem modularen Design, das Flexibilität bewahrt und zugleich die Einstiegshürden senkt. Der gesamte Rahmen stellt eine einfache und benutzerfreundliche Kommandozeilenschnittstelle (CLI) bereit und lässt sich nahtlos in Napari-Erweiterungen integrieren, um interaktive Annotationen und Visualisierungen zu unterstützen.
MemBrain v2 verbessert signifikant die Analyseggeschwindigkeit und den Durchsatz
Die Forscher verwendeten MemBrain-stats, um die vorhergesagten Partikelverteilungen thylakoidaler Membranen quantitativ zu analysieren und diese Ergebnisse mit früheren Messwerten aller Partikel gestapelter Thylakoide zu vergleichen (siehe Abbildung g). Für Spinat stimmten die erhaltenen Werte hochgradig mit publizierten Partikkeldichten überein: In den Spinatdaten betrugen sie 1.688 Partikel pro Quadratmikrometer gegenüber zuvor veröffentlichten Werten von 1.714 Partikeln/µm². Bei Chlamydomonas lag die vorhergesagte Partikkeldichte leicht höher als die bisher berichteten Zahlen: Chlamyold wies 1.492 Partikel/µm² und Chlamynew 1.316 Partikel/µm² auf, wohingegen frühere Publikationen 1.292 Partikel/µm² angaben.
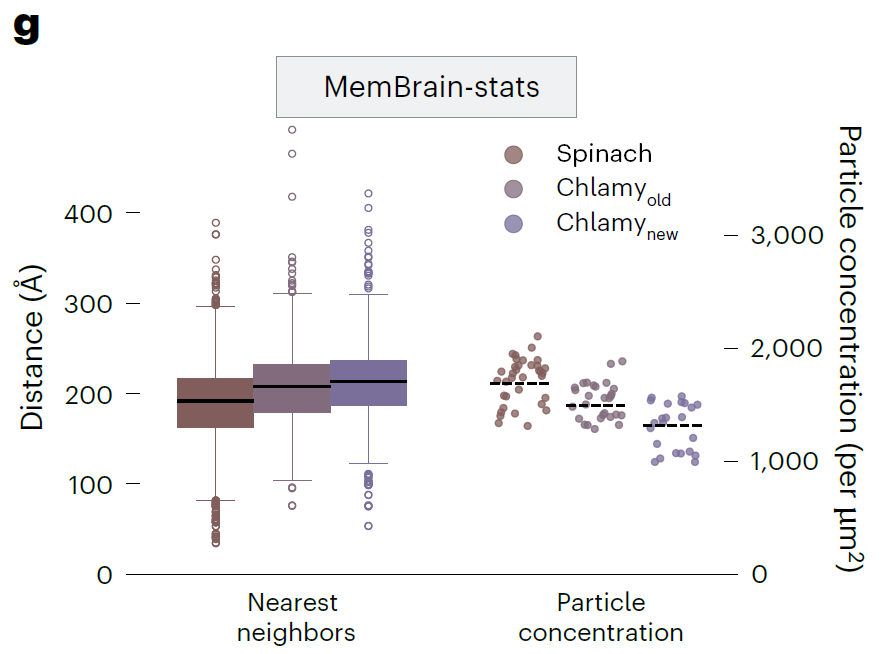
Insgesamt erzielt dieser vereinfachte MemBrain-v2-Arbeitsablauf bei der Analyse gestapelter Thylakoidmembranen Ergebnisse, die denen früherer manueller Analysen entsprechen, gleichzeitig jedoch eine signifikante Steigerung der Analysegeschwindigkeit und des Durchsatzes ermöglicht. Die Forscher nutzten diesen Arbeitsablauf weiter aus, um höhere Ordnungsstrukturen anderer membranassozierter Partikel zu analysieren, einschließlich Phycobilen (Phycobilisomen) und Ribosomen.
Testanwendung: Organisation von Phycobilisomen auf Thylakoidmembranen
Die Forscher wandten MemBrain v2 auf einen hochauflösenden Datensatz zur Kryo-Elektronentomographie (CET) von Chloroplasten einer Rotalge an (EMD-31244), um zu zeigen, wie effizient die Positionen einzelner Phycobilisom-Kettenpartikel extrahiert und deren räumliche Verteilungsmuster bestimmt werden können (siehe unten).
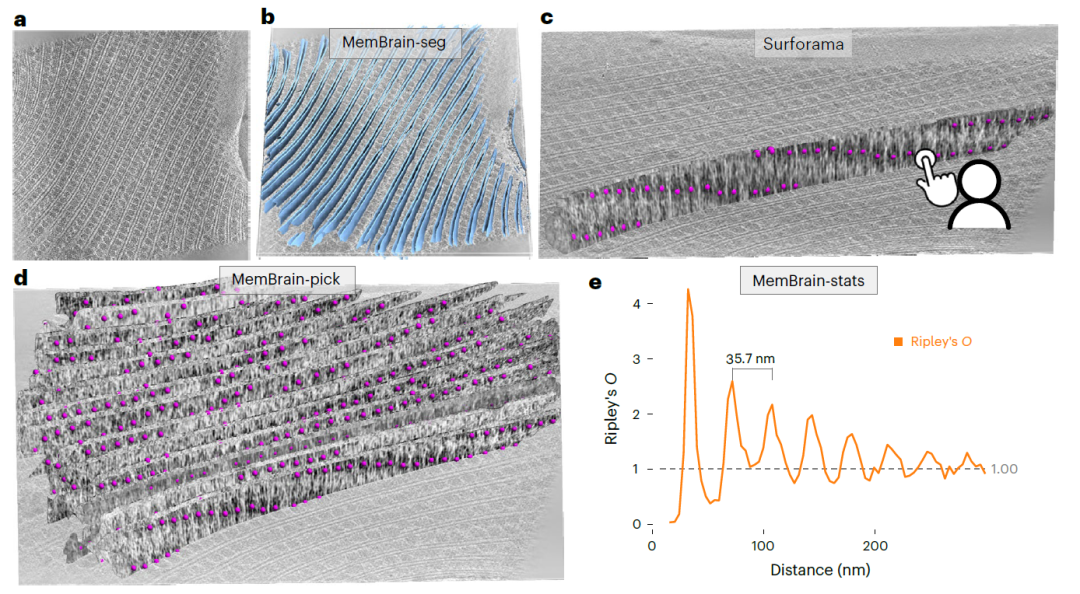
Im ersten Verarbeitungsschritt erzeugte MemBrain-seg klare Trennungen mit hoher Genauigkeit aller segmentierten Bereiche innerhalb der Thylakoidmembranen (Abbildung oben rechts, Teil b). Anschließend führten die Forscher mithilfe des Tools „MemBrain Lasso“ eine Verbundkomponentenanalyse durch, um einzelne Membranstrukturen aus den Gesamtsegmentierungsergebnissen zu isolieren und diese in Surforama zu visualisieren. Über diese interaktive Visualisierungsoberfläche konnten die Forscher die Positionen der Phycobilisom-Ketteneinheiten in sechs ausgewählten Membransturkinstanzen manuell annotieren (oben rechts, Teil c). Diese manuell ermittelten Positionsdaten dienten als Ground-Truth-Daten zum Training des Modells MemBrain-Pick. Nachdem das Modell trainiert war, wurde es auf die verbleibenden 23 Membrankomplexe im Tomogramm angewendet, wodurch erfolgreich die Positionen der Phycobilisome über den gesamten Bereich des Tomograms hinweg identifiziert wurden. Die Vorhersageresultate zeigten, dass sich die Phycobilisome entlang der Membranoberflächen deutlich periodisch anordnen (oben rechts, Teil d).
Um diese räumliche Organisationsstruktur quantitativ zu untersuchen, berechneten die Forscher zusätzlich die Ripley-O-Funktion mittels MemBrain-stats. Die Ergebnisse bestätigten regelmäßige Abstände zwischen den Phycobilisomen von etwa 35 Nanometern (oben rechts, Teil e). Dieser Periodizitätswert stimmt sehr gut mit dem zuvor manuell gemessenen Wert von 34,5 Nanometer überein und unterstreicht damit die Zuverlässigkeit dieses automatischen Verfahrens.
Testanwendung: Organisation von Polysomenketten auf der Kernhülle
Bei einem weiteren Einsatz des end-zu-end-MemBrain-v2-Ansatzes analysierten die Forscher die Verteilung von Ribosomen auf der äußeren Hüllmembrane des Zellkerns, wobei sie spezifisch nach Mustern bezüglich Lokalisierung und Orientierung der Ribosomen Ausschau hielten. Bei der Untersuchung eines Tomogramms, welches Regionen rund um den Zellkern enthält, trennte MemBrain-Seg präzise sowohl die Kernhüllenmembran als auch sämtliche benachbart liegende zytoplasmatische Membranstrukturen ab (unten links, Abbildung A). Mithilfe des Werkzeugs „MemBrain-Lasso“ extrahierten die Forscher dann interessierende Abschnitte der Kernhüllemembranen und visualisierten diese in Surforama; dies erleichterte erheblich die manuelle Markierung der Ground-Truth-Ribosomenpositionen (unten links, Abbildung B).
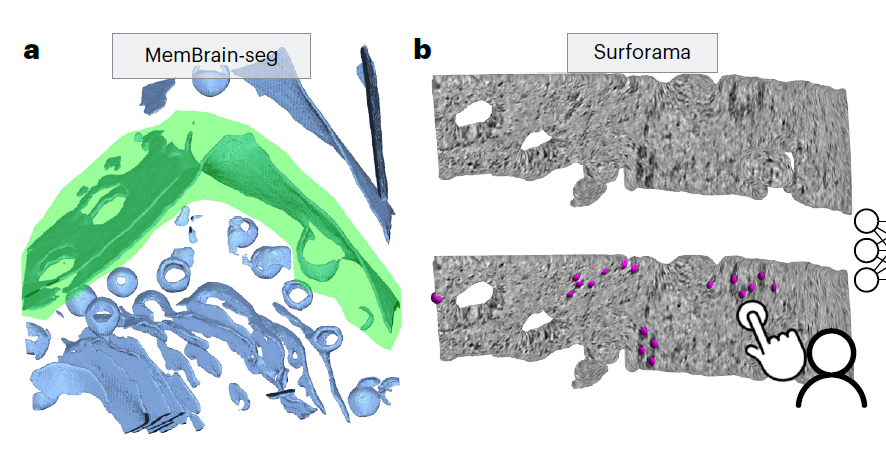
Zur Automatisierung der Ribosomenlokalisierung markierten die Forscher zunächst manuell dreizehn Membranstrukturen und bildeten daraufhin ihr Modell „MEMBRAIN-PICK“. Im Anschluss wendeten sie dieses Trainierte Modell auf weitere siebenundsiebzig restliche Membranstrukturen an – insgesamt detektierten dabei viertausendfünfhundertfünfzehn Ribosomenstandorte (Beispielvorhersagen siehe unten C).
Zur Validierung dieser Vorhersagemodelle setzten die Forscher Sub-Tomogram Averageing (STA) mittels STOPGAP ein. Das daraus resultierende Strukturmodell zeigte klar erkennbare Merkmale eines membrangebundenen Ribosoms (Abb.D), inklusive Signalintensitäten des transmembranären TRAP-Komplexes. Zudem traten unscharfe periphere Dichten auf, welche höchstwahrscheinlich benachbarten Ribosomen entsprachen; entsprechende Hinweise lieferte ebenfalls die Betrachtung der räumlichen Anordnung der partikulär lokalisierten Objekte selbst (Abb.E). Basierend auf Auswertungen generiert durch MEMBRAIN-STATS kombinierten die Wissenschaftler schließlich diverse Constraint-Bedingungen hinsichtlich Winkelbeziehungen zwischen nächstkommenden Partnern ebenso wie Entfernungsmaße oder Kontinuitätsaspekte längs verketteter Einheiten herausfilternd Polyribozymketten (Polyribosomal Chains).
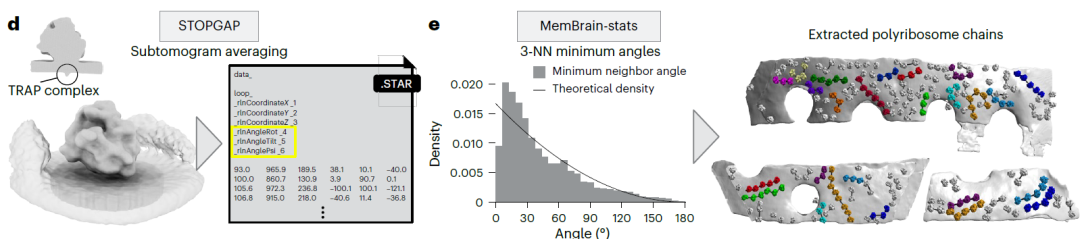
D STA-Ergebnisse Links: Ergebnis der Subtomogammittelwerte Darstellung eines membrangebundenes Ribosomes E Links Histogramme minimaler Winkelzwischen drei-nächsten-Nachbaren-(3nn)
Dieser gesamte workflow-basierte Ansatz beginnend beim rohen tomographischen Rohmaterial bis hin zur Identifizierung polysomal organisierter Ketten verspricht Forschende dabei unterstützt biologische Studien betreffend ribosomale Funktionen across various biological systems voranzutreiben.
Fazit
Natürlich ist MemBrain v2 nicht ohne Einschränkungen. Seine Leistung wird weiterhin durch die Vielfalt der Trainingsdaten, membranähnliche Nicht-Zielstrukturen sowie den Kontrast und das Rauschniveau von cryo-ET selbst begrenzt. Die genaue Identifizierung bleibt eine Herausforderung für Signale mit geringer Intensität oder verdeckte Partikel sowie kleine integrierte Membranproteine, die leicht durch hohe Membrandichten überlagert werden. Zudem entspricht die Segmentationsdicke nicht vollständig der tatsächlichen biologischen Membrandicke.
In Zukunft besteht die Hoffnung, dass sich die Anwendbarkeit auf verschiedene Membranstrukturen und Proteinkomplexe verbessern lässt, indem die Trainingsdaten weiter erweitert und komplementäre Tools wie TomoTwin integriert werden. Noch wichtiger ist, dass MemBrain v2 die Membransegmentierung, Partikellokalisierung und räumlich quantitativen Analysen zu einem offenen, benutzerfreundlichen und erweiterbaren Workflow zusammenfasst, der kompatibel mit Analyseframeworks wie STAR, STA und Surface Morphometrics ist. Mit zunehmender Beteiligung weiterer Forschungsteams am Austausch von Daten und Werkzeugen versprechen solche KI-basierten Methoden, die Hürden bei der Analyse komplexer dreidimensionaler cryo-ET-Daten weiter zu senken und den Übergang von einer manuell erfahrungsbasierten Bilderkennung hin zu automatisierten, skalierbaren und reproduzierbaren quantitativen Analysen voranzutreiben.
Literaturverzeichnis:
https://phys.org/news/2026-09-ai-automates-3d-membrane-manual.html
https://phys.org/news/2026-09-ai-automates-3d-membrane-manual.html